

CMMS
Florian Bartholomäus, osapiens Expert | 8. September 2026 | Lesezeit 14 min.
In der Biotech-Produktion ist ein ungeplanter Stillstand kein Maschinenproblem, sondern ein Batch-Verlust — und fehlende Kalibrierungsnachweise beim nächsten FDA-Audit kein Kavaliersdelikt. Wer Wartungsdokumentation noch in Excel-Ordnern verwaltet, trägt ein strukturelles Compliance-Risiko. Der osapiens HUB for Maintenance schließt diese Lücke mit nativem Audit Trail, elektronischen Signaturen und SAP-zertifizierter Integration.
GxP-konforme Demo ansehen
Von führenden Unternehmen genutzt
ENTERPRISE-READY
 SAP Zertifizierung
 ISO 27001
 EU Hosting
 Entra ID & Okta
 Multi-Entity
Inhaltsverzeichnis
- Das Thema kurz und kompakt
- Was Biotech von Standard-CMMS unterscheidet
- Biotech-Equipment: Wartungsanforderungen im Überblick
- CMMS-Anforderungen nach Wachstumsphase
- Experten-Tipp von osapiens
- GxP-Compliance im CMMS: Was Auditoren prüfen
- CSV oder CSA: Welcher Validierungsansatz passt?
- Anlagenverfügbarkeit in der Biotech-Produktion
- Biotech-Instandhaltung mit dem osapiens HUB
- FAQ: CMMS für Biotech
Wer in der Biotechnologie produziert, weiß: Ein Bioreaktor, der um 2 Uhr morgens ausfällt, ist kein Maschinenproblem, sondern ein Batch-Problem. Biologische Kulturen verzeihen keine Unterbrechungen in der Temperaturregelung, und der Verlust eines einzigen Batches kann sechsstellige Kosten bedeuten, noch bevor man die Konsequenzen für die Lieferkette einrechnet. Dazu kommt der Dokumentationsdruck: Wenn ein FDA- oder EMA-Inspektor den Kalibrierungsnachweis für einen Temperatursensor aus dem letzten Quartal anfordert und die Antwort in einem Excel-Ordner liegt, ist das kein Kavaliersdelikt, sondern ein echtes Audit-Risiko. Genau an dieser Schnittstelle zwischen Anlagenverfügbarkeit, Kalibrierungspflicht und GxP-konformer Dokumentation entscheidet sich, ob ein CMMS in der Biotech-Produktion wirklich trägt oder nur ein weiteres Inselsystem ist.
Das Thema kurz und kompakt
- Biotech ist kein Pharma-Subset: Lebende Systeme, schnelles Unternehmenswachstum und Multi-GxP-Anforderungen (GMP, GLP, GCP gleichzeitig) stellen andere Anforderungen an ein CMMS als klassische Pharmaproduktion.
- Kalibrierung ist keine Nebenfunktion: In der Biotech-Produktion ist Kalibrierungsmanagement regulatorisch verpflichtend. Das CMMS muss Kalibrierungshierarchien, Fälligkeiten und Abweichungen lückenlos abbilden und für Audits nachweisbar machen.
- Validierungsaufwand entscheidet die Wahl: Nicht die Feature-Liste, sondern der Aufwand für IQ/OQ/PQ und laufende Revalidierung ist oft das entscheidende Auswahlkriterium. Der Shift von CSV zu CSA begünstigt Cloud-basierte Lösungen mit strukturierter Validierungsunterstützung.
- SAP PM reicht auf dem Shopfloor nicht aus: SAP bleibt System of Record, aber Techniker im Reinraum nutzen es nicht. Der osapiens HUB for Maintenance schließt diese Lücke mit einer mobilen, GxP-konformen Ebene, die Audit Trails nativ mitbringt.
Was Biotech von Standard-CMMS unterscheidet
Ein CMMS, das in der Automobilfertigung oder in der Lebensmittelproduktion funktioniert, scheitert in der Biotech-Umgebung nicht an fehlenden Features, sondern an einem grundlegend anderen Risikoprofil. Der Unterschied liegt in drei Bereichen: der Natur der Prozesse, dem regulatorischen Rahmen und der Validierungspflicht für das IT-System selbst.
Biologische Prozesse sind nicht wiederholbar wie mechanische. Wenn eine Fräsmaschine stillsteht, wird das Werkstück später fertiggestellt. Wenn ein Bioreaktor während eines Zellkultivierungszyklus ausfällt, ist der Batch unwiederbringlich verloren. Die Sensibilität lebender Systeme gegenüber Temperaturschwankungen, Druckabweichungen oder Kontaminationsrisiken macht präventive Wartung zur Grundvoraussetzung, nicht zur Effizienzmaßnahme.
Hinzu kommt der regulatorische Rahmen: Biotech-Unternehmen operieren häufig gleichzeitig unter mehreren GxP-Standards. GMP gilt für die Herstellung, GLP für Labore, GCP für klinische Studien. Jede dieser Anforderungen hat Implikationen für die Wartungsdokumentation. ALCOA+ (Attributable, Legible, Contemporaneous, Original, Accurate) ist nicht nur ein Qualitätsprinzip, sondern der Maßstab, an dem Auditoren Wartungsaufzeichnungen messen. Excel-Listen und papierbasierte Logbücher erfüllen diesen Standard strukturell nicht.
Der dritte Unterschied betrifft das CMMS selbst: In der regulierten Biotech-Umgebung muss das Wartungssystem selbst validiert sein. Das bedeutet: Nicht nur die Prozesse, die das CMMS abbildet, unterliegen GxP, sondern auch die Software, die diese Prozesse dokumentiert. Wer ein Standard-CMMS ohne Validierungsunterstützung einführt, schafft ein neues Compliance-Risiko, statt eines zu lösen.

Der osapiens HUB for Maintenance ist für genau diese Anforderungskombination konzipiert: native Audit-Trail-Funktion, elektronische Signaturen nach 21 CFR Part 11 und eine SAP-zertifizierte Integration, die SAP PM als System of Record beibehält, ohne Techniker im Reinraum mit einer unzugänglichen Oberfläche zu konfrontieren.
GxP-konforme Instandhaltung für Ihre Biotech-Produktion
Sehen Sie, wie der osapiens HUB Kalibrierungsmanagement, Audit Trail und SAP-Integration in einer validierten Lösung abbildet. Wir zeigen Ihnen die Funktionen, die für Ihre Wachstumsphase relevant sind.
Demo vereinbaren
Biotech-Equipment: Wartungsanforderungen im Überblick
Die Anlagenlandschaft in der Biotech-Produktion ist heterogener als in der klassischen Fertigung. Jedes Gerät bringt eigene Wartungsanforderungen mit, eigene Kalibrierungsintervalle und eigene Konsequenzen bei Ausfall oder Abweichung. Ein CMMS für Biotech muss diese Heterogenität strukturiert abbilden können.
| Equipment | Kritische Wartungsaufgaben | CMMS-Funktion | Ausfallkonsequenz |
|---|---|---|---|
| Bioreaktor | Kalibrierung Temperatur-/pH-Sonden, Dichtungsprüfung, Rührwerksinspektion | Präventive Wartungspläne, Kalibrierungsmanagement | Batch-Verlust, Kontamination |
| Chromatographie-System (HPLC/FPLC) | Druckkalibrierung, Säulenwechsel, Detektor-Kalibrierung | Kalibrierungsprotokoll, Fälligkeitsüberwachung | Ungültige Analyseergebnisse, Batch-Freigabe-Verzögerung |
| Autoklav | Temperatur- und Druckkalibrierung, Dichtungsinspektion, Qualifizierungszyklen | Qualifizierungsplanung, Protokollierung | Sterilisationsversagen, Kontaminationsrisiko |
| Reinraum / HVAC | HEPA-Filterintegrität, Partikelzählung, Druckdifferenzmessung, Dekontamination | Asset-Klasse Reinraum, eigene Wartungsstrategien | GMP-Klassen-Verlust, Produktionskontamination |
| Lyophilisator | Vakuumprüfung, Kondensatorkalibrierung, Dichtungsinspektion | Präventive Wartung, Kalibrierungsdokumentation | Produktverlust, Formulierungsfehler |
| Zentrifuge | Rotorinspektion, Drehzahlkalibrierung, Sicherheitsprüfung | Sicherheitsprüfungsplanung, Kalibrierungsnachweis | Sicherheitsrisiko, Zellschädigung |
Besondere Aufmerksamkeit verdient der Reinraum als eigenständige Asset-Klasse. Reinräume unterliegen in Deutschland regulatorischen Anforderungen, die sich aus der Betriebssicherheitsverordnung (BetrSichV) und den EU-GMP-Leitlinien ergeben. HEPA-Filterwechsel, Partikelzählung und Druckdifferenzüberwachung sind keine generischen Wartungsaufgaben, sondern GMP-kritische Prozesse mit eigener Dokumentationspflicht. Ein CMMS, das Reinraum-Wartung nicht als eigene Wartungsstrategie abbilden kann, erzwingt manuelle Workarounds, die bei Audits nicht standhalten.
Für das Ersatzteilmanagement bedeutet die Biotech-Equipment-Landschaft eine besondere Herausforderung: Kritische Ersatzteile für Bioreaktoren oder Chromatographie-Systeme haben oft lange Lieferzeiten. Ein ungeplanter Ausfall ohne verfügbares Ersatzteil verlängert die Stillstandszeit erheblich. Das CMMS muss Mindestbestände für kritische Teile definieren und deren Verfügbarkeit mit den Wartungsplänen verknüpfen können.
CMMS-Anforderungen nach Wachstumsphase
Biotech-Unternehmen wachsen schnell und sprunghaft. Die Anforderungen an ein CMMS verändern sich dabei fundamental, nicht graduell. Wer das System für die aktuelle Phase wählt, ohne die nächste Phase zu antizipieren, riskiert eine kostspielige Migration genau dann, wenn das Unternehmen am wenigsten Kapazität dafür hat.
Phase 1: F&E und präklinische Entwicklung
In dieser Phase dominieren Excel-Listen und papierbasierte Logbücher. Das ist kurzfristig pragmatisch, aber riskant: Wenn Schlüsselaufzeichnungen über Shared Drives, E-Mail-Threads und Berater-Ordner verstreut sind, ist die nachträgliche Rekonstruktion für ein Audit aufwändig bis unmöglich. Die CMMS-Anforderungen sind in dieser Phase noch überschaubar, aber die Grundstruktur sollte bereits GxP-kompatibel sein. Wer jetzt mit einem validierten System startet, spart später den Aufwand der Datenmigration und Nachvalidierung.
Phase 2: Klinische Produktion und GMP-Einführung
Der Übergang zur GMP-Produktion ist das kritische Zeitfenster. Erstmals sind formale Wartungsprozesse, Kalibrierungsnachweise und ein lückenloser Audit Trail regulatorisch verpflichtend. In dieser Phase muss das CMMS validiert sein, elektronische Signaturen unterstützen und Kalibrierungsmanagement als Kernfunktion abbilden. Die Validierung des CMMS selbst (IQ/OQ/PQ) ist ein Projekt, das parallel zum Produktionshochlauf läuft und frühzeitig geplant werden muss.
Phase 3: Kommerzielle Produktion und Multi-Site-Betrieb
In der kommerziellen Produktion kommen Multi-Site-Anforderungen, SAP-Landschaften und CDMO-Strukturen hinzu. Das CMMS muss mit SAP PM als System of Record zusammenarbeiten, ohne Techniker mit einer unzugänglichen Oberfläche zu konfrontieren. Gleichzeitig steigen die Anforderungen an Reporting und Inspektionsbereitschaft: Auditoren erwarten nicht nur vollständige Aufzeichnungen, sondern auch die Fähigkeit, diese schnell und strukturiert vorzulegen.
Der osapiens HUB for Maintenance ist so konzipiert, dass er in Phase 1 als Standalone-System in 1–3 Wochen eingeführt werden kann und in Phase 3 als SAP-integrierte Lösung mit 4–12 Wochen Implementierungszeit skaliert, ohne dass Daten migriert oder Prozesse neu aufgebaut werden müssen. Die effiziente Instandhaltung in regulierten Umgebungen ist dabei kein Versprechen, sondern eine strukturelle Anforderung, die das System von Anfang an erfüllt.
Experten-Tipp von osapiens
Kalibrierungsabweichungen sollten im CMMS nicht nur protokolliert, sondern direkt mit einer Risikoklasse versehen werden. So lässt sich beim nächsten Audit sofort nachweisen, welche Abweichungen eine CAPA ausgelöst haben und welche als unkritisch bewertet wurden. Wer diese Verknüpfung manuell über zwei Systeme pflegt, produziert Lücken, die Inspektoren gezielt suchen.
Florian Bartholomäus, osapiens Experte
GxP-Compliance im CMMS: Was Auditoren prüfen
Was ein Auditor der FDA oder EMA in einem Biotech-Unternehmen sehen möchte, lässt sich auf vier Kernbereiche reduzieren: vollständige Audit Trails, elektronische Signaturen, Kalibrierungsnachweise und eine validierte Systemlandschaft. Wer diese vier Bereiche im CMMS nicht nativ abgedeckt hat, arbeitet mit manuellen Kompensationsmaßnahmen, die bei einer Inspektion regelmäßig als Lücken identifiziert werden.
Audit Trail nach ALCOA+
ALCOA+ verlangt, dass jede Aufzeichnung attributierbar (wer hat dokumentiert), lesbar, zeitnah erstellt, original und korrekt ist. Ergänzend kommen die Anforderungen Complete, Consistent, Enduring und Available hinzu. Ein papierbasieres Wartungsprotokoll, das nachträglich ausgefüllt wird, erfüllt strukturell nicht das Kriterium „Contemporaneous“. Ein CMMS mit nativem Audit Trail protokolliert automatisch, wer welche Änderung wann vorgenommen hat und warum, ohne dass Techniker zusätzliche Schritte ausführen müssen.
Elektronische Signaturen nach 21 CFR Part 11
Die 21 CFR Part 11-Konformität ist für alle Unternehmen verpflichtend, die für den US-Markt produzieren oder FDA-Inspektionen unterliegen. Das europäische Pendant ist EU GMP Annex 11. Beide Regelwerke verlangen, dass elektronische Signaturen an Aufzeichnungen gebunden sind, die Person eindeutig identifizieren und eine Manipulation ausschließen. Ein CMMS, das diese Anforderungen nicht nativ erfüllt, muss entweder durch externe Validierungsmaßnahmen ergänzt oder durch ein konformes System ersetzt werden.
CAPA-Schnittstelle zwischen CMMS und QMS
Wenn eine Wartungsabweichung eine Corrective and Preventive Action (CAPA) auslöst, muss der Informationsfluss zwischen CMMS und QMS definiert und dokumentiert sein. In der Praxis ist diese Schnittstelle häufig manuell und damit fehleranfällig. Auditoren fragen gezielt nach dem Nachweis, dass Wartungsabweichungen systematisch in den CAPA-Prozess überführt werden. Ein CMMS, das Abweichungen strukturiert erfasst und mit dem QMS verknüpft, schließt diese Lücke.
CSV oder CSA: Welcher Validierungsansatz passt?
Die Frage, wie ein CMMS in einer regulierten Biotech-Umgebung validiert werden muss, ist oft der entscheidende Faktor bei der Systemauswahl. Wer den Validierungsaufwand unterschätzt, erlebt die Konsequenzen spätestens beim ersten Software-Update.
Der traditionelle Ansatz ist Computer System Validation (CSV): ein formaler, dokumentationsintensiver Prozess mit IQ (Installationsqualifizierung), OQ (Operationsqualifizierung) und PQ (Leistungsqualifizierung). CSV-Projekte für ein CMMS dauern in der Praxis mehrere Monate und binden erhebliche Ressourcen im Qualitätsteam. Jedes Software-Update erfordert potenziell eine Revalidierung, was On-Premise-Systeme mit häufigen Updates zu einem kontinuierlichen Aufwand macht.
Die FDA hat mit Computer Software Assurance (CSA) einen risikobasierten Ansatz eingeführt, der den Validierungsaufwand deutlich reduzieren kann. CSA priorisiert kritische Funktionen und akzeptiert, dass nicht jede Funktion denselben Validierungsaufwand rechtfertigt. Für Cloud-basierte CMMS-Lösungen ist CSA ein relevanter Paradigmenwechsel: Anbieter, die strukturierte Validierungsdokumentation (Testprotokolle, Risikoanalysen, Traceability-Matrizen) mitliefern, ermöglichen es Biotech-Unternehmen, den internen Validierungsaufwand erheblich zu senken.
Die Computer System Validation im Pharma-Kontext ist für Cloud-SaaS-Lösungen grundlegend anders zu bewerten als für On-Premise-Systeme: Revalidierungszyklen bei Software-Updates werden durch den Anbieter gesteuert, und strukturierte Validierungspakete können den internen Aufwand auf die risikokritischen Funktionen konzentrieren.
| Kriterium | CSV (traditionell) | CSA (risikobasiert) |
|---|---|---|
| Dokumentationsaufwand | Hoch, vollständig für alle Funktionen | Risikobasiert, fokussiert auf kritische Funktionen |
| Revalidierung bei Updates | Potenziell vollständige Revalidierung | Impact-Assessment, nur kritische Änderungen |
| Eignung für Cloud-CMMS | Komplex, hoher Aufwand | Gut geeignet, Anbieter kann Dokumentation liefern |
| Regulatorische Basis | GAMP 5, EU GMP Annex 11 | FDA CSA Guidance (2022), risikobasiert |
| Interner Ressourcenbedarf | Hoch (Qualitätsteam, IT, Validierungsspezialisten) | Reduziert durch Anbieter-Dokumentation |
Für Biotech-Unternehmen in der Skalierungsphase ist der CSA-Ansatz in Kombination mit einem Cloud-CMMS, das strukturierte Validierungspakete mitliefert, häufig die pragmatischere Wahl. Der entscheidende Faktor ist nicht, welcher Ansatz regulatorisch zulässig ist, sondern welcher intern mit den verfügbaren Ressourcen nachhaltig aufrechterhalten werden kann.
Anlagenverfügbarkeit in der Biotech-Produktion
Ungeplante Stillstände in der Biotech-Produktion haben andere Konsequenzen als in der klassischen Fertigung. Laut der ABB-Studie „Value of Reliability“ (Sapio Research, 2023) kosten ungeplante Stillstände in deutschen Industriebetrieben durchschnittlich 147.000 € pro Stunde. In der Biotech-Produktion kommen zu den direkten Stillstandskosten die Kosten des Batch-Verlusts hinzu, die je nach Produkt und Prozessphase deutlich höher liegen können.
Der strukturelle Hebel liegt in der Verschiebung von reaktiver zu präventiver Instandhaltung. In der Biotech-Produktion ist reaktive Instandhaltung kein akzeptables Modell für kritische Anlagen: Wer erst dann handelt, wenn der Bioreaktor ausfällt, hat den Batch bereits verloren. Präventive Wartungspläne, die im CMMS hinterlegt und automatisch ausgelöst werden, sind die Grundvoraussetzung für stabile Anlagenverfügbarkeit.
Drei operative Maßnahmen verbessern die Anlagenverfügbarkeit in der Biotech-Produktion nachweisbar:
- Kalibrierungshierarchien aufbauen: Referenzstandards, Arbeitsstandards und Prüfmittel müssen im CMMS hierarchisch abgebildet sein. Nur so ist die Rückverfolgbarkeit der Messkette bis zum nationalen Standard (DAkkS) gewährleistet.
- Kritische Assets priorisieren: Nicht jede Anlage hat denselben Einfluss auf die Produktion. Ein CMMS muss kritische Assets kennzeichnen und deren Wartungspläne mit höherer Priorität behandeln als nicht-kritische Infrastruktur.
- Ersatzteilbestände mit Wartungsplänen verknüpfen: Wenn ein Wartungsauftrag ausgelöst wird, muss das System prüfen, ob die benötigten Ersatzteile verfügbar sind. Fehlende Teile verlängern Stillstandszeiten erheblich.
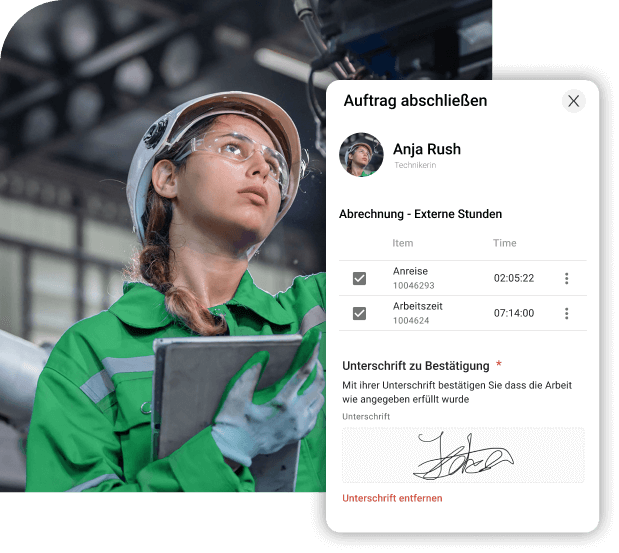
Die mobile Instandhaltung spielt dabei eine unterschätzte Rolle: Techniker im Reinraum, die Wartungsaufgaben auf einem Tablet dokumentieren können, ohne sich an einem stationären Terminal einloggen zu müssen, erfassen Rückmeldungen zeitnah und vollständig. Das verbessert nicht nur die Datenqualität für Audits, sondern auch die Reaktionsgeschwindigkeit bei Störmeldungen.

Das Ticket-System des osapiens HUB for Maintenance ermöglicht es, Störmeldungen direkt vom Shopfloor zu erfassen, Prioritäten zu setzen und den Bearbeitungsstatus in Echtzeit zu verfolgen. Für Biotech-Unternehmen, in denen ein Stillstand einer kritischen Anlage sofortiges Handeln erfordert, ist diese Transparenz keine Komfortfunktion, sondern ein operatives Sicherheitsnetz.
Biotech-Instandhaltung mit dem osapiens HUB
Die zentrale Herausforderung in der Biotech-Instandhaltung lässt sich präzise benennen: SAP PM liefert die Datentiefe, die Enterprise-Biotech-Unternehmen für Reporting und Compliance brauchen, aber Techniker im Reinraum nutzen es nicht. Die Folge sind parallele Papierprozesse, unvollständige Rückmeldungen und Audit-Risiken, die genau dann sichtbar werden, wenn ein Inspektor vor der Tür steht.
Der osapiens HUB for Maintenance schließt diese Lücke strukturell: SAP PM bleibt System of Record für Finanz- und Planungsdaten, während der osapiens HUB eine mobile, GxP-konforme Techniker-Ebene bereitstellt. Wartungsaufträge, Kalibrierungsnachweise und Störmeldungen werden direkt am Equipment erfasst, mit elektronischer Signatur bestätigt und bidirektional mit SAP synchronisiert. Der Audit Trail ist dabei keine nachgelagerte Funktion, sondern ein natives Element jedes Vorgangs.
Für Biotech-Unternehmen, die noch kein SAP nutzen, ist der osapiens HUB as Standalone-System in 1–3 Wochen einsatzbereit. Für Unternehmen mit bestehender SAP-Landschaft beträgt die Implementierungszeit mit SAP-Integration 4–12 Wochen, ohne dediziertes IT-Projektteam. Die SAP-Integration ist SAP-zertifiziert und erfordert keine Anpassungen im SAP-Kernsystem.
Was das in der Praxis bedeutet, zeigt das Beispiel Coca-Cola Nordamerika: 35 Werke und 1.500 Nutzer wurden auf den osapiens HUB migriert, ohne dass parallele Papierprozesse oder Shadow-Systeme zurückblieben. Die Skalierbarkeit, die in der Biotech-Industrie von der Skalierungsphase bis zur kommerziellen Produktion gefordert wird, ist damit keine theoretische Zusage, sondern eine belegte operative Realität.
Validierungsaufwand reduzieren, Anlagenverfügbarkeit sichern
Erfahren Sie in einer persönlichen Demo, wie Biotech-Unternehmen mit dem osapiens HUB Inspektionsbereitschaft und Batch-Sicherheit strukturell verbessern. Implementierung in 1–12 Wochen, ohne dediziertes IT-Projektteam.
Jetzt Demo buchen
FAQ: CMMS für Biotech
Braucht ein Biotech-Unternehmen ein validiertes CMMS?
Ja, sobald das CMMS zur Verwaltung von Wartungs- oder Kalibrierungsaufzeichnungen eingesetzt wird, die Teil des GxP-Compliance-Programms sind, muss das System validiert sein. Das gilt für den Übergang zur GMP-Produktion und für alle Unternehmen, die FDA- oder EMA-Inspektionen unterliegen. Die Validierung umfasst IQ, OQ und PQ und muss über den gesamten Software-Lebenszyklus aufrechterhalten werden.
Was ist der Unterschied zwischen CMMS und QMS in der Biotech-Produktion?
Ein CMMS verwaltet Wartungsaufträge, Kalibrierungsnachweise und Asset-Daten. Ein QMS verwaltet Abweichungen, CAPA-Prozesse, Change Control und Dokumentenlenkung. Beide Systeme sind komplementär und müssen zusammenarbeiten, sind aber nicht austauschbar. Die Schnittstelle zwischen CMMS und QMS liegt typischerweise bei Wartungsabweichungen, die einen CAPA-Prozess auslösen.
Was ist der Unterschied zwischen CSV und CSA für ein Biotech-CMMS?
CSV (Computer System Validation) ist der traditionelle, dokumentationsintensive Ansatz mit vollständiger IQ/OQ/PQ-Qualifizierung. CSA (Computer Software Assurance) ist der neuere, risikobasierte Ansatz der FDA, der den Validierungsaufwand auf kritische Funktionen konzentriert. Für Cloud-basierte CMMS-Lösungen mit strukturierten Validierungspaketen ist CSA häufig die ressourcenschonendere Wahl.
Kann ein CMMS Kalibrierungsmanagement für Biotech-Equipment abbilden?
Ein GxP-fähiges CMMS muss Kalibrierungshierarchien (Referenzstandards, Arbeitsstandards, Prüfmittel), Fälligkeitsüberwachung, Abweichungsprotokollierung und die Rückverfolgbarkeit bis zum nationalen Kalibrierungsstandard (DAkkS) abbilden können. Kalibrierungsmanagement ist in der Biotech-Produktion keine Nebenfunktion, sondern eine regulatorisch verpflichtende Kernfunktion des CMMS.
Wie funktioniert die Integration von osapiens HUB mit SAP PM in der Biotech-Produktion?
Der osapiens HUB for Maintenance ist SAP-zertifiziert und synchronisiert Wartungsaufträge, Asset-Stammdaten und Rückmeldungen bidirektional mit SAP PM. SAP bleibt System of Record für Finanz- und Planungsdaten. Techniker im Reinraum arbeiten mit der mobilen Oberfläche des osapiens HUB, ohne direkten SAP-Zugang zu benötigen. Die Implementierung mit SAP-Integration dauert 4–12 Wochen ohne dediziertes IT-Projektteam.
Ab welcher Unternehmensgröße lohnt sich ein CMMS für Biotech?
Der richtige Zeitpunkt für die CMMS-Einführung ist nicht eine bestimmte Unternehmensgröße, sondern der Übergang zur GMP-Produktion. Wer erst dann ein validiertes System einführt, wenn ein Audit bevorsteht, trägt den vollen Validierungsaufwand unter Zeitdruck. Wer früh startet, baut die Compliance-Infrastruktur auf, bevor die regulatorischen Anforderungen greifen, und spart die Kosten der nachträglichen Datenmigration und Revalidierung.
osapiens HUB for Maintenance
Erfahren Sie, wie unsere CMMS Lösung Ihre Betriebszeit verbessert, die Lebensdauer Ihrer Anlagen verlängert und die Verwaltung Ihrer Arbeitsaufträge vereinfacht.
Demo buchen
ENTERPRISE CAPABILITIES
- SAP ECC & S/4HANA zertifiziert
- Infor & MS Dynamics
- Microsoft Entra ID / Okta
- ISO 27001 & 9001
- EU-Cloud · Datensouveränität
- Entwicklungs-, Test- und Produktivumgebung
- Multi-Entity & Multi-Site
- Power BI Integration
- Audit Trail & Compliance